医疗器械法规背景下的医疗器械经营合规要点
医疗器械直接关系人体健康和生命安全,其经营活动受到国家法律法规的严格监管。从《医疗器械监督管理条例》到配套的《医疗器械经营监督管理办法》,我国已建立起覆盖医疗器械全生命周期的法规体系。在这一法规背景下,从事医疗器械经营的企业必须准确理解合规要求,才能在市场中稳健发展。
一、医疗器械经营的法律法规体系
我国医疗器械经营监管的核心依据是《医疗器械监督管理条例》(国务院令第739号,2021年修订施行)。该条例确立了医疗器械按照风险程度分为三类:第一类风险程度低,实行常规管理;第二类具有中度风险,需要严格控制管理;第三类具有较高风险,需要采取特别措施严格控制管理。与经营直接相关的是《医疗器械经营监督管理办法》(国家市场监督管理总局令第54号),它对经营许可、备案、质量管理、监督检查等作出了具体规定。《医疗器械经营质量管理规范》及各类现场检查指导原则,构成了经营环节的操作性规范。
二、经营企业的主体准入要求
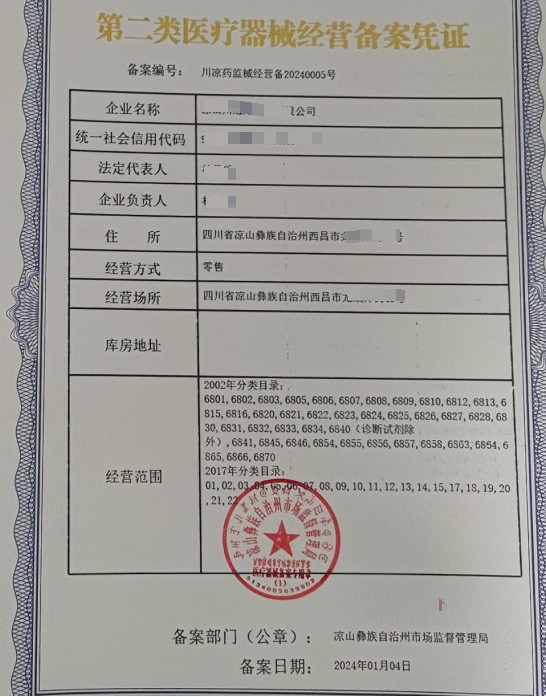
根据法规,医疗器械经营实行分类准入管理。经营第一类医疗器械不需许可和备案,但经营范围应合法。经营第二类医疗器械,需向所在地设区的市级药品监督管理部门备案,取得第二类医疗器械经营备案凭证。经营第三类医疗器械,需向所在地设区的市级药品监督管理部门申请经营许可,取得医疗器械经营许可证。从事网络销售的,还应当符合《医疗器械网络销售监督管理办法》的规定,如自建网站需具备相应条件并备案,入驻第三方平台的应公示许可证或备案凭证。
三、日常经营的质量管理义务
法规对经营企业的质量管理体系提出明确要求。企业应建立覆盖采购、验收、储存、销售、运输、售后等环节的质量管理制度,并按规范执行。采购环节须从具备合法资质的供货者购进医疗器械,索取并留存证明文件。验收环节应核实产品合格证明和注册证或备案凭证,做好记录。储存运输环节,应根据产品说明书标识的条件执行温湿度控制,对需要冷链管理的产品要全程可追溯。销售环节,须真实完整记录销售信息,保证医疗器械风险可防控。值得注意的是,经营第三类医疗器械还应建立并执行销售记录制度,有关记录应当保存至医疗器械有效期满后2年;无有效期的,保存期限不得少于5年。
四、企业法律责任与违法后果
在法规背景下,不合规经营的代价是显性的。未取得经营许可从事第二、三类医疗器械经营的,属于无证经营,将面临没收违法所得、罚款等行政处罚,情节严重的会被吊销许可证并追究相应责任。经营未取得注册证或备案凭证的医疗器械,同样面临重罚。对于经营过期、失效、淘汰医疗器械,以及未按规定建立并执行质量管理制度的,药品监督管理部门可责令改正、给予警告、罚款,直至责令停业。近年来监管日趋严格,违法失信信息会影响企业的招投标、医保结算等能力,合规已不是可选动作,而是经营底线。
五、合规视角下的经营策略调整
面对清晰的法规要求,医疗器械经营者应将合规从被动补文件转向主动控过程。一方面可以搭,如数智化质量管理平台,建立供货者与产品资质的动态核验体系,重点核查注册证效期、许可证或备案的有效性;另一方面强化对冷链和储运环节的过程记录,运用温湿度自动监测降低风险;在企业内部将法规要求转化为岗位作业指引,实施定期的培训与内审,将质量问题追溯、召回和不良事件上报闭环化。只有把法规要求嵌入日常操作,才能持续赢得分销资质与公众信任。
整体来看,医疗器械大监管体系的建立提高了经营的合规门槛,也为规范运作的企业保障竞争优势。从事该领域的企业需依托药品监管法规和质量管理体系要求,坚持以安全和精准供应为目标,确保从进货到使用端的每步操作有法可依、有迹可循。在发展中守规就是理性发展的必然;能明白这一点的企业,有机会在医疗器械的经营场景中获得确定性的生存权与一定发展空间。
如若转载,请注明出处:http://www.xqc16888.com/product/44.html
更新时间:2026-10-03 14:56:45